Una investigación busca abrir una nueva vía terapéutica frente a las enfermedades priónicas, un grupo de patologías neurodegenerativas poco frecuentes y actualmente incurables que provocan un deterioro progresivo del cerebro y conducen a la muerte.
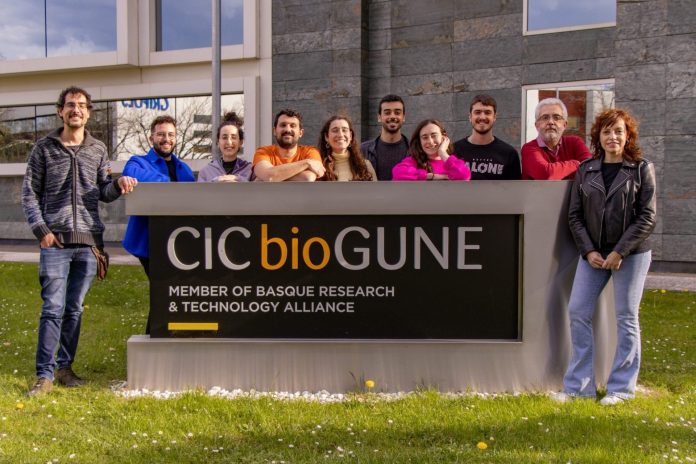
El proyecto, desarrollado por el Prion Research Laboratory del CIC bioGUNE, en el Parque Tecnológico de Bizkaia, trabaja en una estrategia de terapia génica capaz de bloquear el mecanismo que origina estas enfermedades y que, si demuestra su eficacia, podría proporcionar nuevas herramientas para investigar otros trastornos como el Alzheimer, el Parkinson o la esclerosis lateral amiotrófica (ELA).
La iniciativa, liderada por el profesor en investigación de IkerBasque Joaquín Castilla -que trabaja en el BioGUNE y es además presidente de la Fundación Española de Enfermedades Priónicas-, ha sido reconocida con el Premio Zendal 2026 en la categoría de Salud Humana por su proyecto ‘Terapia génica con proteínas priónicas dominante-negativas humanizadas: transformando enfermedades priónicas fatales en enfermedades tratables’.
Las enfermedades priónicas presentan una incidencia aproximada de uno o dos casos por cada millón de habitantes al año. Entre ellas se encuentra la enfermedad de Creutzfeldt-Jakob, la más conocida en humanos, así como el insomnio familiar fatal o el síndrome de Gerstmann-Sträussler-Scheinker. Pueden aparecer de forma esporádica, por mutaciones genéticas hereditarias o, en una proporción muy pequeña de los casos, por transmisión adquirida.
Su origen está en una proteína presente de forma natural en el organismo, especialmente en el sistema nervioso, que en determinadas circunstancias cambia su estructura y adquiere un plegamiento anómalo. Esta forma alterada puede inducir a otras proteínas sanas a adoptar la misma configuración, provocando una reacción en cadena que favorece la acumulación de proteínas dañadas y provoca lesiones en el tejido cerebral.
A diferencia de los virus o las bacterias, los priones no contienen material genético, sino que son proteínas capaces de propagarse induciendo cambios en otras proteínas de su misma naturaleza. El proceso causa un deterioro progresivo del cerebro, con síntomas que pueden incluir alteraciones de la memoria y la conducta, problemas de coordinación y movimientos involuntarios. Su evolución suele ser rápida y mortal y, actualmente, no existe ningún tratamiento curativo capaz de detener su progresión.
UNA TERAPIA PARA BLOQUEAR EL MALPLEGAMIENTO
Precisamente sobre ese mecanismo actúa la investigación de Castilla, que charla sobre ella con Europa Press. Según relata, la estrategia consiste en introducir en el cerebro proteínas priónicas modificadas, conocidas como dominantes negativas, capaces de resistir el malplegamiento e interferir en la propagación de la estructura dañina a otras proteínas sanas.
El objetivo es utilizar la terapia génica para que las propias células del sistema nervioso produzcan estas proteínas protectoras. Para ello, el equipo trabaja con vectores virales, que actúan como vehículos para introducir en las células las instrucciones genéticas necesarias.
El proyecto premiado pretende avanzar mediante su evaluación en modelos animales transgénicos humanizados, organismos modificados para que expresen proteínas priónicas humanas. Así, los investigadores buscan comprobar si la terapia puede funcionar en un contexto biológico más próximo al de los pacientes.
Castilla explica que el principal cambio de esta nueva fase es precisamente el modelo de experimentación. Tras los trabajos preclínicos realizados en animales, el objetivo es avanzar hacia una prueba de concepto en modelos humanizados que permita verificar la eficacia de la estrategia y sentar las bases para futuros pasos en su desarrollo.
Insiste en que no se trata todavía de un ensayo clínico en personas, sino de una etapa necesaria para comprobar que el planteamiento terapéutico puede funcionar antes de valorar su traslado a la práctica clínica. El investigador considera que el Premio Zendal supone un «impulso» para continuar avanzando en esta dirección.
28 AÑOS INVESTIGANDO LOS PRIONES
Detrás del proyecto hay casi tres décadas de trabajo. Castilla comenzó a investigar las enfermedades priónicas en 1998, cuando la crisis de las vacas locas situó a estos agentes en el centro de la atención científica y social.
Tras desarrollar parte de su carrera en distintos centros europeos, regresó a Bilbao, donde ha consolidado una línea de investigación especializada en las proteínas priónicas y los mecanismos que permiten su propagación. Su grupo ha trabajado en identificar y caracterizar proteínas capaces de resistir el cambio de conformación anómalo e interferir en el malplegamiento.
El investigador destaca la importancia de mantener la investigación conectada con las necesidades de los pacientes y sus familias, especialmente en el caso de las formas hereditarias. Aunque la mayoría de los casos de enfermedades priónicas humanas son esporádicos, una parte está relacionada con mutaciones genéticas heredadas. Esto significa que algunas personas conocen su predisposición a desarrollar la enfermedad y conviven con la incertidumbre de saber que existe un riesgo genético para ellas y sus descendientes.
«Es una alegría recibir este premio porque significa que estamos en el camino correcto», señala Castilla, que confía en acercar estas terapias a las personas afectadas. De hecho, se marca un horizonte personal para conseguirlo: «Mi objetivo es aplicar estas terapias antes de jubilarme, y me quedan diez años».
UNA POSIBLE VÍA PARA EL ALZHEIMER, EL PARKINSON Y LA ELA
Más allá de las enfermedades priónicas, la investigación tiene otra dimensión: el malplegamiento y la acumulación de proteínas anómalas también están relacionados con otras patologías neurodegenerativas, aunque los mecanismos y las proteínas implicadas son diferentes.
Es el caso del Alzheimer, asociado a la acumulación de proteínas beta-amiloide y tau; del Parkinson, relacionado con la alfa-sinucleína, y de la ELA, en la que intervienen distintas proteínas que pueden adquirir estructuras anómalas y agregarse.
La hipótesis del equipo es que el conocimiento adquirido sobre las proteínas priónicas podría ayudar a identificar proteínas dominantes negativas adaptadas a otros procesos de malplegamiento. «Si esto funciona en priones, podría funcionar en enfermedades más comunes como el ELA, Alzheimer o Parkinson», apunta Castilla.
Con todo, el investigador es prudente y advierte de que esta posibilidad constituye una línea de investigación futura y no significa que la terapia desarrollada para las enfermedades priónicas pueda aplicarse directamente a esas otras patologías. Sería necesario identificar las proteínas adecuadas para cada enfermedad y demostrar su eficacia y seguridad mediante estudios específicos.
Por el momento, el reto inmediato sigue siendo avanzar en la prueba de concepto de la terapia génica en modelos humanizados, un paso necesario para transformar el conocimiento acumulado durante décadas sobre los priones en una futura alternativa terapéutica.